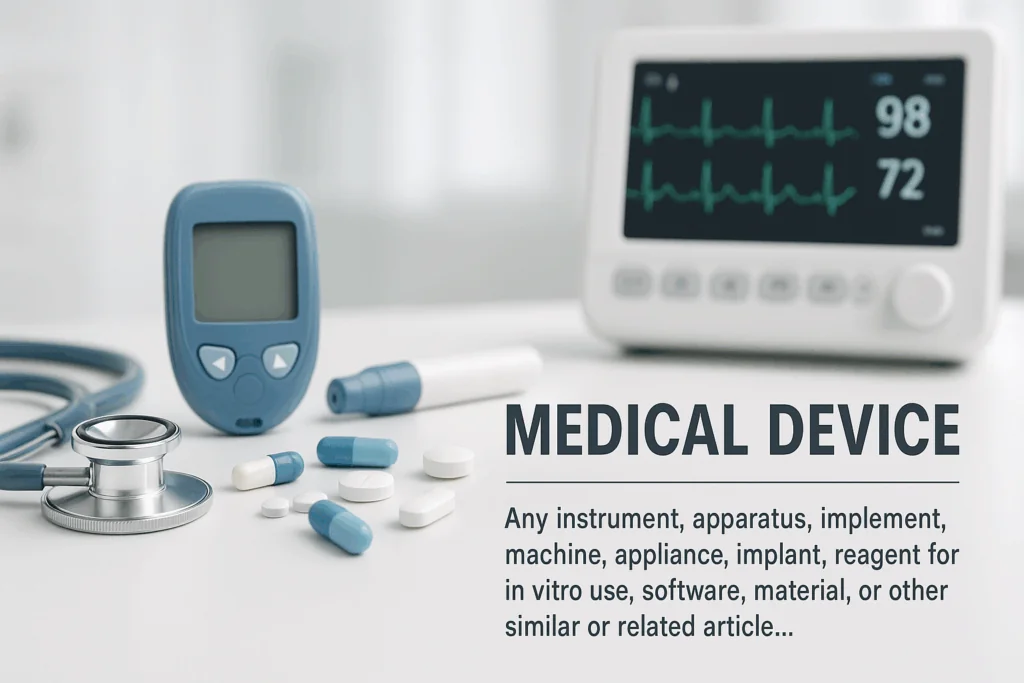
Grundsätzliches über Medizinprodukte

Medizinprodukte reichen von einfachem Verbandmaterial bis zu hochtechnologischen Implantaten. Die Medizintechnik umfasst mehr als Geräte oder Software und dienen dazu, Krankheiten zu erkennen, zu behandeln, zu überwachen oder zu lindern

Die Entwicklung und Herstellung in der Medizintechnik unterliegen strengen Regulierungen, der Europäischen Medizinprodukteverordnung (MDR), um sicherzustellen, dass sie sicher und wirksam sind. Die EU hat diese umfangreichen Vorschriften eingeführt, um den Schutz der Patienten und Anwender zu gewährleisten. Die Sicherheit, Qualität und Leistungsfähigkeit dieser Produkte stehen im Mittelpunkt der Regulierung, um sicherzustellen, dass sie den höchsten Standards entsprechen und den Patienten den bestmöglichen Nutzen bieten.

Medizinprodukte müssen einer Konformitätsbewertung unterzogen werden, um sicherzustellen, dass diese den geltenden Vorschriften entsprechen. Diese beinhaltet die Prüfung der Sicherheit, Leistung und Qualität des Produkts gemäß den anwendbaren Normen. Nach erfolgreich abgeschlossener Bewertung erhalten die Produkte die CE-Kennzeichnung, die bestätigt, dass sie den EU-Richtlinien entsprechen.

Was sind Medizinprodukte laut MDR?

Die MDR (Art. 2) definiert ein Medizinprodukt als Instrument, Apparat, Gerät, Software, Implantat, Reagenz, Material oder anderen Gegenstand, das der Hersteller für Menschen bestimmt hat und das allein oder in Kombination einen oder mehrere der folgenden medizinischen Zwecke erfüllen soll:

  • Diagnose, Verhütung, Überwachung, Vorhersage, Prognose, Behandlung oder Linderung von Krankheiten
  • Diagnose, Überwachung, Behandlung, Linderung von oder Kompensierung von Verletzungen oder Behinderungen
  • Untersuchung, Ersatz oder Veränderung der Anatomie oder eines physiologischen oder pathologischen Vorgangs oder Zustands
  • Gewinnung von Informationen durch In-vitro-Untersuchung von Proben aus dem menschlichen Körper

Entscheidend ist der letzte Teil der Definition: Die bestimmungsgemäße Hauptwirkung wird weder pharmakologisch noch immunologisch noch metabolisch erreicht, kann aber dessen Wirkungsweise durch solche Mittel unterstützen.

Die Komplexität und die Anforderungen der EU-Richtlinien: Ist die CE-Kennzeichnung Pflicht?

Medizinprodukte müssen einer Konformitätsbewertung unterzogen werden, um sicherzustellen, dass diese den geltenden Vorschriften entsprechen. Diese beinhaltet die Prüfung der Sicherheit, Leistung und Qualität des Produkts gemäß der anwendbaren Normen. Nach erfolgreich abgeschlossener Bewertung erhalten die Produkte die CE-Kennzeichnung, die bestätigt, dass sie den EU-Richtlinien entsprechen.

Die Überwachung der Sicherheit von Medizinprodukten wird durch ein Vigilanzsystem gewährleistet. Hersteller, Händler und medizinische Fachkräfte sind verpflichtet, unerwünschte Ereignisse und Vorkommnisse im Zusammenhang mit Medizinprodukten zu melden. Diese Informationen werden analysiert, um potenzielle Risiken zu identifizieren und geeignete Maßnahmen zu ergreifen, um die Sicherheit der Patienten zu gewährleisten.

Die Rolle der Benannte Stelle: Was macht eine Benannte Stelle und wann brauche ich sie?

Eine Benannte Stelle ist eine unabhängige, staatlich benannte Prüforganisation. Sie prüft die Technische Dokumentation, auditiert das Qualitätsmanagementsystem und stellt die Zertifikate für die CE-Kennzeichnung aus.

Produkte der Klasse I bringen Hersteller in der Regel eigenverantwortlich in Verkehr. Ausnahmen mit Beteiligung einer Benannten Stelle: Messfunktion (Im), steriler Zustand (Is), wiederverwendbare chirurgische Instrumente (Ir). Ab Klasse IIa ist eine Benannte Stelle Pflicht.

Consulting Fachbereiche für Mediziprodukte

WQS begleitet den regulatorischen Prozess für Medizinprodukte und In-vitro-Diagnostika von der klinischen Bewertung über die Technische Dokumentation bis zur Registrierung und deckt den Weg zum Marktzugang vollständig ab.

Erfassung und Analyse klinischer Daten vor und nach der Markteinführung

Biologische Bewertung

Biokompatibilität und Biologische Sicherheit eines Medizinprodukts

Gebrauchstauglichkeit (Usability)

Bewertung eines wiederverwendbaren medizinischen Geräts

Aktive Medizinprodukte

Software-Lifecycle und Anforderungen an KI-basierte Funktionen

Qualität, Sicherheit und Haltbarkeit von Materialien und Verpackungen

Funktionsfähigkeit und Sicherstellung der IVD-Konformität nach IVDR

Risikobeurteilung nach EN ISO 14971, um die Gesundheit der Patienten zu schützen

Bildzeichen zur Kennzeichnung, UDI Geräte- und Produktionskennung und EUDAMED-Registrierung

Abgrenzung: Medizinprodukt oder Arzneimittel?

Die Grenze zum Arzneimittel verläuft entlang der Wirkungsweise. Arzneimittel wirken pharmakologisch, immunologisch oder metabolisch. Medizinprodukte wirken mechanisch, physikalisch oder thermisch. Bei Grenzfällen, etwa wirkstoffhaltigen Produkten, entscheidet die Hauptwirkung über den gesamten Zulassungsweg.

Vom Pflaster bis zum Implantat

Die Bandbreite der Medizintechnik ist groß: Verbandmaterial, Kontaktlinsen, Rollstühle, Infusionspumpen, chirurgische Instrumente, Herzschrittmacher, bildgebende Systeme und Software mit medizinischer Zweckbestimmung. Was sie verbindet, ist nicht die Technik, sondern der medizinische Zweck.

Die Abgrenzung zwischen Arzneimittel und Medizinprodukt ist eine zentrale regulatorische Fragestellung im Gesundheitsmarkt. „Medizinprodukt“ bezeichnet ein Instrument, einen Apparat, ein Gerät, eine Software, ein Implantat, ein Reagenz, ein Material oder einen anderen Gegenstand, das dem Hersteller zufolge für Menschen bestimmt ist und allein oder in Kombination einen oder mehrere spezifische medizinische Zwecke erfüllen soll.

Medizinprodukte • MDR

Erste Einordnung oder weiterführende Fragen?

Wo ein Produkt regulatorisch steht, entscheidet über Aufwand, Zeit und Marktzugang. Diese Themen klären wir am Anfang mit Ihnen und prüfen Ihren Zertifizierungsbedarf.

Häufig gestellte Fragen

Ein Medizinprodukt dient zur Diagnose, Verhütung, Überwachung, Vorhersage, Prognose, Behandlung oder Linderung von Krankheiten, Verletzungen oder Behinderungen, zur Untersuchung, Ersatz oder Veränderung der Anatomie oder eines physiologischen oder pathologischen Vorgangs oder Zustands oder zur Gewinnung von Informationen durch In-vitro-Untersuchung von Proben aus dem menschlichen Körper. Dabei ist wichtig, dass seine Hauptwirkung nicht pharmakologisch, immunologisch oder metabolisch erreicht wird. 

Die EU hat ein System, bei dem verschiedene Stellen überprüft, ob die Regeln eingehalten werden. Die USA haben ein zentralisiertes Prüfverfahren der FDA.

Die CE-Kennzeichnung zeigt, dass ein Medizinprodukt sicher, gesund und umweltfreundlich ist.

Für Medizinprodukte, die in der EU in Verkehr gebracht werden, ist die CE-Kennzeichnung verpflichtend. Sie bestätigt, dass das Produkt die anwendbaren EU-Anforderungen erfüllt und eine Konformitätsbewertung durchlaufen hat.

Der Weg zur CE-Kennzeichnung folgt der Risikoklasse. Grob: Zweckbestimmung und Klassifizierung festlegen, Technische Dokumentation erstellen, grundlegende Sicherheits- und Leistungsanforderungen (GSPR) nachweisen, Qualitätsmanagement aufsetzen, bei Klasse IIa und höher die Benannte Stelle einbinden, Konformitätserklärung ausstellen und CE anbringen.

Eine pauschale Zahl wäre unseriös. Die Kosten hängen an der Risikoklasse, der Produktkomplexität, dem Zustand der bestehenden Dokumentation und den Gebühren der Benannten Stelle. Klasse I ohne Benannte Stelle ist deutlich günstiger als eine Klasse-III-Zertifizierung mit klinischer Prüfung. Eine belastbare Schätzung setzt die Klassifizierung voraus.

Eine Benannte Stelle ist eine unabhängige, staatlich benannte Prüforganisation. Sie prüft die Technische Dokumentation, auditiert das Qualitätsmanagementsystem und stellt die Zertifikate für die CE-Kennzeichnung aus. Sie WQS kann die Kommunikation mit der benannten Stelle übernehmen.

Produkte der Klasse I bringen Hersteller in der Regel eigenverantwortlich in Verkehr. Ausnahmen mit Beteiligung einer Benannten Stelle: Messfunktion (Im), steriler Zustand (Is), wiederverwendbare chirurgische Instrumente (Ir). Ab Klasse IIa ist eine Benannte Stelle Pflicht.

Die Produktpalette reicht von einfachen Artikeln wie Verbandmaterial bis hin zu komplexen Technologien wie Herzimplantaten. Sofern sie einem medizinischen Zweck dienen und der EU-Definition entsprechen, gelten sie als Medizinprodukte.

Nicht alle. Produkte der Klasse I (geringes Risiko) können vom Hersteller selbst zertifiziert werden. Für Produkte der Klassen IIa, IIb und III (höheres Risiko) muss eine benannte Stelle die Konformität prüfen und eine CE-Zertifizierung durchführen.

Weiterführende Links

  • Europäisches Parlament & Rat der EU: Verordnung (EU) 2017/745 über Medizinprodukte (MDR), Amtsblatt der Europäischen Union, 5. Mai 2017 – eur-lex.europa.eu
  • Europäisches Parlament & Rat der EU: Verordnung (EU) 2017/746 über In-vitro-Diagnostika (IVDR), Amtsblatt der Europäischen Union, 5. Mai 2017 – eur-lex.europa.eu