
Medizinprodukte werden in Indien von der Central Drugs Standard Control Organisation (CDSCO) nach den Medical Device Rules, 2017 (MDR 2017) reguliert. Produkte werden risikobasiert in die Klassen A, B, C und D eingestuft (First Schedule).
Für den Import ist ausschließlich die Central Licensing Authority (CLA) zuständig, unabhängig von der Risikoklasse. Der Antrag erfolgt auf Formular MD-14, die erteilte Import-Lizenz wird auf Formular MD-15 ausgestellt (Rule 34). Antragsteller ist nicht der Hersteller, sondern ein Authorized Indian Agent mit eigener Großhandels- oder Fertigungslizenz beziehungsweise einem Registrierungszertifikat MD-42.
Kernunterlagen sind das Device Master File (DMF), die Porduktakte, nach Appendix II und das Plant Master File (PMF) nach Appendix I des Fourth Schedule, ergänzt um Free Sale Certificate, ISO-13485-Zertifikat, CE-Zertifikat beziehungsweise FDA-Nachweis und eine apostillierte Power of Attorney (Vollmacht).
ZULASSUNGSBEHÖRDE
Central Drugs Standard Control Organisation
RECHTSGRUNDLAGE
Medical Device Rules, G.S.R. 78(E)
ANTRAG / LIZENZ
Antragsformular → Importlizenz
LOKALE PFLICHT
Juristische Person, keine Privatperson
Die indische Regierung kennt vier Risikoklassen, A bis D und ähnelt dem System der EU-MDR. Eine EU-Klasse IIa wird allerdings nicht automatisch zu einer indischen Klasse B.
Maßgeblich sind Zweckbestimmung, Invasivität, Kontaktdauer, aktive oder implantierbare Ausführung und das Gesamtrisiko. Die Zuordnung steuert Prozess, Dokumentenumfang und Gebühr.
| Klasse | Risiko | Zuständigkeit bei Import-Zulassungen | Erforderliche Zulassung | Anmerkung |
|---|---|---|---|---|
| A | Gering | Central Licensing Authority | MD-14 / MD-15 | FSC aus der EU/den USA unterstützt den Antrag |
| B | Gering bis mittel | Central Licensing Authority | MD-14 / MD-15 erforderlich | FSC aus der EU/den USA unterstützt den Antrag |
| C | Mittel bis hoch | Central Licensing Authority | MD-14 / MD-15 erforderlich | Höhere Anforderungen an den klinischen Nachweis; FSC hilft, eine neue klinische Untersuchung zu vermeiden |
| D | Hoch | Central Licensing Authority | MD-14 / MD-15 erforderlich | Gründlichste Prüfung; Vor-Ort-Inspektion möglich; FSC hilft, eine neue klinische Untersuchung zu vermeiden |
FSC: Free Sales Agreement (Freihandelszertifikat)
Eine CE-Kennzeichnung oder FDA-Clearance kann den Marktzugang in Indien erleichtern, ersetzt das indische Zulassungsverfahren jedoch nicht. Für das Inverkehrbringen von Medizinprodukten führt die Central Drugs Standard Control Organisation (CDSCO) ein eigenes Verfahren durch und erteilt eine separate Importlizenz. Ein Großteil der für die EU- oder FDA-Zulassung erstellte Unterlagen können für das indische Zulassungsverfahren genutzt werden. Dazu gehören insbesondere:
Konkret bedeutet dies: Wer Medizinprodukte in Indien verkaufen will, muss diese zuerst dort registrieren beziehungsweise über eine Importlizenz einführen. Sie müssen Ihre vorhandene technische Dokumentation dafür jedoch in der Regel nicht vollständig neu erstellen. Stattdessen werden die relevanten Inhalte und Nachweise in die vorgegebenen Formate der CDSCO, die Device Master File (Produktakte) überführt.
Wichtig ist außerdem die Unterscheidung zwischen Fertigung in Indien und Import nach Indien: Bei in Indien produzierten Medizinprodukten der Klassen A und B kann die zuständige State Licensing Authority (SLA) eine Rolle spielen. Für Importlizenzen ist dagegen die Central Licensing Authority (CLA) zuständig. Diese Unterscheidung sollte von Beginn an bei der Planung des Zulassungsverfahrens berücksichtigt werden.
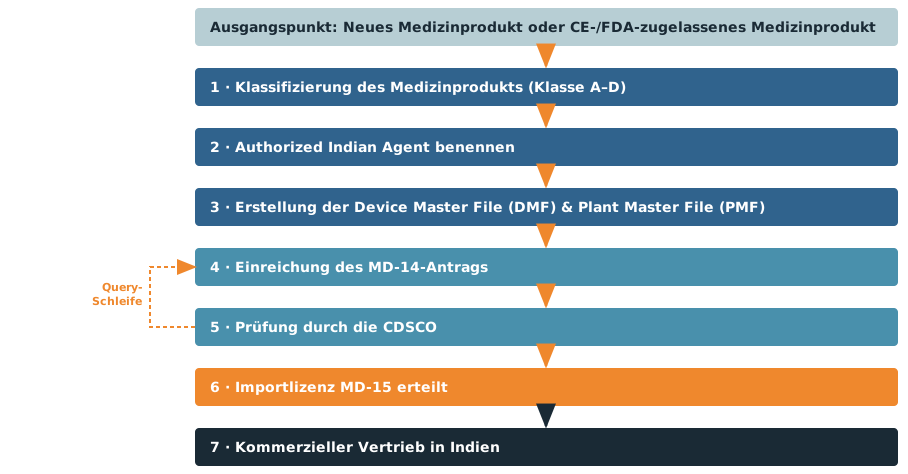
Die Zulassung von Medizinprodukten in Indien besteht aus mehreren Schritten. Die folgende Grafik zeigt den vollständigen Ablauf, von der Klassifizierung nach den Medical Device Rules 2017 über den Authorized Indian Agent, Device Master File und Plant Master File bis zur Einreichung des MD-14-Antrags und zur Erteilung der Import-Lizenz MD-15.
Ein Großteil steckt bereits in Ihrer MDR-Technischen Dokumentation. Jedoch erwartet CDSCO eigene Formate und eine eigene Beweisführung.
Nach Fourth Schedule, Appendix II. Enthält unter anderem:
Die meisten dieser Informationen sind bereits in der technischen Dokumentation der EU enthalten.
Nach Fourth Schedule, Appendix I. Beschreibt Fertigungsstandort und Qualitätssystem:
Für eine Importlizenz MD-15 sind in der Regel beide erforderlich: Das Device Master File beschreibt das Produkt, das Plant Master File den Fertigungsstandort und das Qualitätssystem. Betrifft ein Antrag mehrere Produkte aus demselben Werk, wird das PMF einmal je Standort geführt, das DMF je Produkt.
Zu den weiteren allgemein erforderlichen und unterstützenden Dokumenten gehören:
Der indische Markt verlangt eigene Registrierungen und einen Authorised Agent vor Ort. Wir prüfen Ihr bestehendes MDR- oder FDA-Dossier gegen die CDSCO-Anforderungen und klären die Anforderungen für Ihr Produkt.
Nein. Indien erkennt die CE-Kennzeichnung nicht als Zulassung an. Sie ist ein unterstützendes Dokument im CDSCO-Dossier. CDSCO führt eine eigene Prüfung durch und erteilt eine eigene Import-Lizenz auf Formular MD-15. Ohne MD-15 darf das Produkt nicht importiert werden.
MD-14 ist das Antragsformular für die Import-Lizenz. MD-15 ist die von CDSCO erteilte Import-Lizenz selbst. Es handelt sich nicht um zwei Lizenzen, sondern um Antrag und Bescheid. Der Antrag wird durch den Authorized Indian Agent über das MD Online Portal eingereicht.
Beim Import ist ausschließlich die Central Licensing Authority zuständig, unabhängig von der Risikoklasse des Produkts. Die Zuständigkeit der State Licensing Authority für Klasse A und B betrifft ausschließlich die Fertigung innerhalb Indiens, nicht den Import.
Die MD-15 gilt unbefristet, solange die Retention Fee entrichtet wird. Diese ist alle fünf Jahre fällig, gerechnet ab dem Ausstellungsdatum der Basislizenz. Zusätzlich sind aktualisierte Unterlagen einzureichen, darunter ISO-13485-Zertifikat, Free Sale Certificate und PMS-Daten der zurückliegenden fünf Jahre. Bei verspäteter Zahlung fällt eine Säumnisgebühr an.
Inhaltlich zu großen Teilen ja. Technische Dokumentation, Clinical Evaluation Report, Risikomanagementakte, PMS- und PMCF-Unterlagen sowie das ISO-13485-Zertifikat sind die Grundlage.
Die Formate sind jedoch andere. CDSCO verlangt ein Device Master File nach Appendix II und ein Plant Master File nach Appendix I des Fourth Schedule. Eine Überführung ist erforderlich.
Die Bearbeitungsdauer hängt von der Risikoklasse und der Vollständigkeit der Unterlagen ab. Bei Importen wird der Antrag unabhängig von der Risikoklasse stets von der Zentralen Zulassungsbehörde geprüft. Produkte der Klassen A und B werden in der Regel innerhalb von etwa 4 bis 6 Monaten bearbeitet, während Produkte der Klassen C und D aufgrund höherer Anforderungen an die klinische Evidenz und möglicher Vor-Ort-Inspektionen meist 6 bis 9 Monate oder länger in Anspruch nehmen. Die Einfuhrgenehmigung (MD-15) wird nach Prüfung der Device Master File und der Plant Master File erteilt. Rückfragen der Behörde verlängern regelmäßig den Prozess, weshalb ein vollständiges, gut vorbereitetes Dossier der effektivste Weg ist, um die Bearbeitungszeit zu verkürzen.
Für eine Importlizenz MD-15 benötigt man in der Regel beide. Das Device Master File (die Produktakte) beschreibt das Produkt nach Appendix II, das Plant Master File den Fertigungsstandort und das Qualitätssystem nach Appendix I des Fourth Schedule. Bei mehreren Produkten aus demselben Werk wird das PMF einmal je Standort geführt, das DMF je Produkt.
Beides ist möglich. Ein bestehender Authorized Indian Agent ist keine Voraussetzung für den Start unserer Arbeit. Wir können die Dossier-Vorbereitung beginnen und Sie parallel bei Auswahl und Anbindung eines geeigneten Agents unterstützen. Der Agent muss eine juristische Person mit eigener Großhandels- oder Fertigungslizenz beziehungsweise einem Registrierungszertifikat MD-42 sein.
Der Antrag auf die Importlizenz MD-15 läuft über den Authorized Indian Agent; er ist der Antragsteller gegenüber der CDSCO. Der ausländische Hersteller registriert sich nicht separat, wird aber im Dossier über Device Master File und Plant Master File vollständig ausgewiesen. Der Agent handelt als Ihre rechtliche Vertretung gegenüber der Behörde.
Die Beantragung der Importlizenz MD-15 erfolgt in mehreren Schritten: Zuerst wird die indische Risikoklasse (A–D) bestimmt und ein Authorized Indian Agent benannt. Dieser stellt Device Master File (Produktakte) und Plant Master File zusammen, ergänzt um Free Sales Certificate, ISO-13485-Zertifikat, CE- beziehungsweise FDA-Nachweis und eine apostillierte Vollmacht. Anschließend reicht der Agent den Antrag auf Formular MD-14 über das MD Online Portal der CDSCO ein. Nach Prüfung erteilt die Central Licensing Authority die Importgenehmigung auf Formular MD-15. Der Hersteller stellt die Unterlagen bereit, der Agent tritt als Antragsteller auf.
Die Kosten setzen sich aus staatlichen CDSCO-Gebühren und dem Aufwand für die Dossier-Erstellung zusammen. Die amtlichen Gebühren richten sich nach der Risikoklasse und sind im Medical Device Rules 2017 festgelegt; sie fallen je Import-Lizenz und Standort an. Hinzu kommen Kosten für den Authorized Indian Agent, die Apostille der Vollmacht sowie gegebenenfalls für die Überführung der Technischen Dokumentation in die CDSCO-Formate. Da die Gebührenhöhe von Klasse, Produktanzahl und Standorten abhängt, geben wir eine belastbare Einschätzung erst nach Sichtung des Produktportfolios.
Um Ihnen ein optimales Nutzererlebnis zu bieten, verwenden wir Technologien wie Cookies, um Geräteinformationen zu speichern und/oder darauf zuzugreifen. Wenn Sie diesen Technologien zustimmen, ermöglichen Sie uns die Verarbeitung von Daten wie beispielsweise Ihrem Surfverhalten oder eindeutigen IDs auf dieser Website. Wenn Sie Ihre Zustimmung nicht erteilen oder widerrufen, kann dies bestimmte Funktionen und Merkmale beeinträchtigen.